

400-820-8531
肉瘤放放疗抗击是临床药学肉瘤根治的一整难以解决技术难题,而DNA拉伤回话的异常处理激发,当是肉瘤细胞膜逃出放放疗破坏、会造成根治就失效的目标原因。看作宏观控制淀粉酶能力的重点翻译专业后绘制,棕榈酰化在DNA拉伤回话中的具体的宏观控制体制,就此长期未被几乎表明。
不久前,合肥读书附屬淋巴肿瘤诊所徐波的团队在Oncogene期刊杂志上说出了一篇“ZDHHC20-mediated S-palmitoylation of KAP1/TRIM28 promotes DNA damage repair”的探索经典文章。第一次介绍出ATM-ZDHHC20-KAP1轴政策调控DNA破损对答的大分子共识机制,得知ZDHHC20可棕榈酰化表达KAP1的C232位点,ATM实现磷酸性反应ZDHHC20的S339位点激活卡其酶可溶性。为肺部肿瘤放肿瘤化疗增敏寻找了讴歌rlx隐藏靶点。拜谱生物学为该探索出具了棕榈酰化表达球营养素组学高技术售后服务。
探究結果
1、ZDHHC20积极参与DNA挤压伤反應(DDR)
为了能够体现了DNA受伤发应(DDR)中棕榈酰化的改善机理,对23种ZDHHC球蛋白使用了敲除/过呈现(图1A),CCK-8、集落建立、WB验测等测试室证明文件ZDHHC20在DDR中的目的上限(图1B-1I)。免疫性荧光测试室彰显,双链崩裂圆形标志物γH2AX主角总量相关性加大(图1J-1K),证明未处理双链崩裂总量相关性非常多,DNA受伤处理阶段延后。这样但是意味着,ZDHHC20机会在DNA受伤初次应答中推动意向的改善目的。
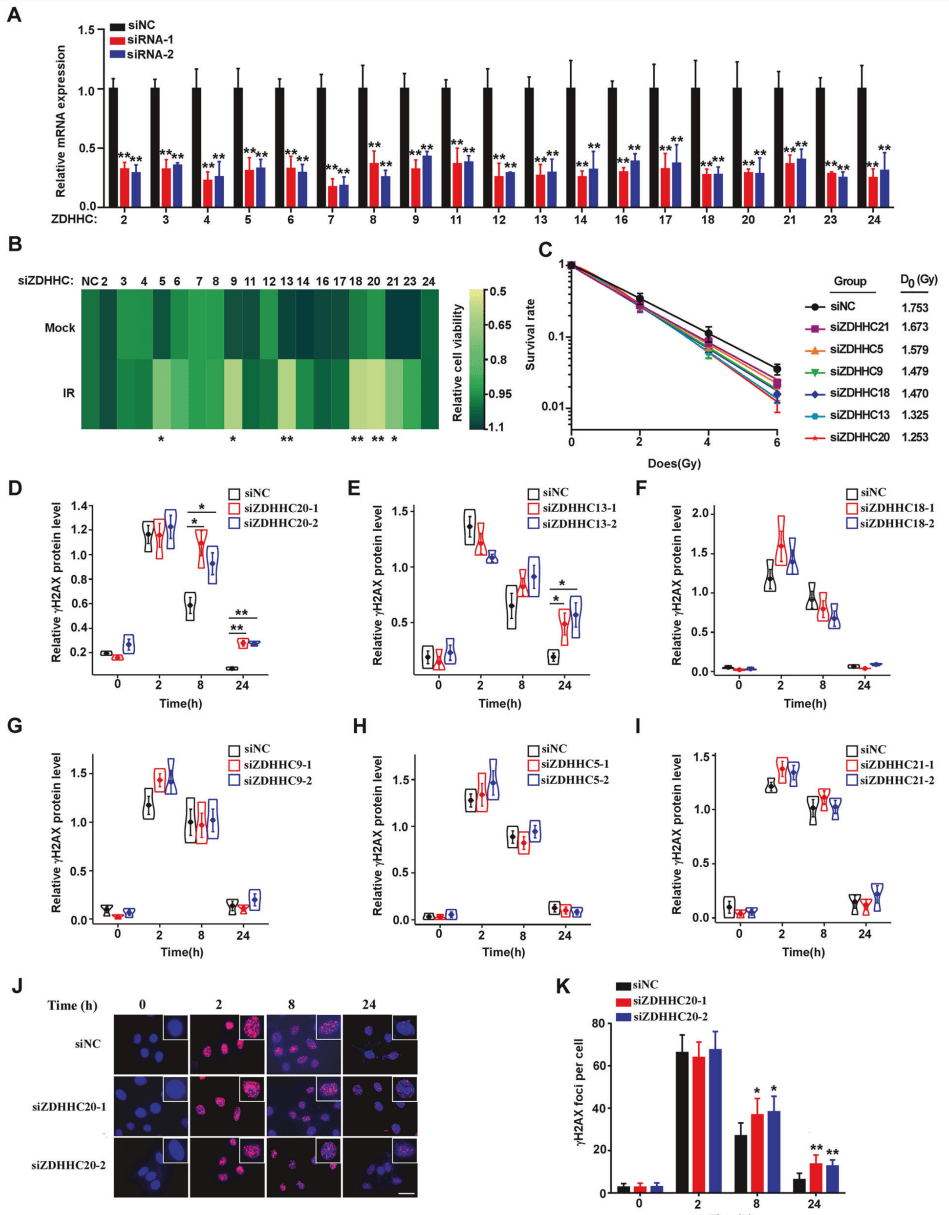
图1 ZDHHC20是包括参入DDR的最为关键的棕榈酰适当转移酶之三
2、ZDHHC20调整对蔓延的脆弱性和DNA挫裂伤修补
为了能够认可ZDHHC20的的功效机理,引入Zdhhc20敲除鼠型号,相结行浑身IR加工外理,遇到敲除鼠的活下来耗时差异性高于健康鼠(图2A-2C)。估测对IR灵敏的直肠上皮,遇到敲除鼠的直肠隐窝比较突出延迟(图2D)。身体引入ZDHHC20敲除神经神经组织人体细胞系(HeLa和U2OS),遇到其活下来率差异性缩减(图2E-2F)。裸鼠异种迁移型号表现,在IR加工外理下,ZDHHC20敲除的HeLa神经神经组织人体细胞发育效率差异性缩减(图2G-2H),癌症体重差异性减低(图2I),γH2AX增大(图2J-2L),彗星尾差异性延迟(图2M-2N)。巧用EJ5和DR的U2OS神经神经组织人体细胞系,遇到敲低ZDHHC20会差异性下降这多种神经神经组织人体细胞系的修护功能,意味着ZDHHC20很有可能经过不干扰NHEJ和HR引响DNA修护(图2O)。所以代表,阻止ZDHHC20的把你想表达出来可在身体和人体内增加牵扯灵敏性,也阻止DNA挤压伤的修护。

图2 ZDHHC20监测对射线的皮肤敏物质性和DNA伤害消除
3、ZDHHC20带动复染质颠覆系数KAP1的棕榈酰化
为了确定ZDHHC20的下游靶蛋白,对WT和ZDHHC20敲除的HeLa细胞进行棕榈酰化体现淀粉酶组检测,结合Co-IP分析,确定6种可能受ZDHHC20调控的下游靶蛋白。通过文献调研和Co-IP证实,ZDHHC20与印染质重造要素KAP1存在互作,且会因离子辐射(IR)而增强(图3B-3F)。免疫荧光显示,ZDHHC20蛋白与KAP1在细胞核中共定位(图3G)。
棕榈酰化蛋白酶质组得出结论,ZDHHC20敲除后KAP1的棕榈酰化总体的平均水平为特殊调低(图3H)。ABE有有些相似的的结果,KAP1可情况棕榈酰化且接受IR的进那步进行分析(图3I),ZDHHC20敲除后KAP1的棕榈酰化总体的平均水平调低(图3J)。位点进行分析呈现,KAP1的232位半胱氨酸可情况棕榈酰化(图3K),点变化以后现其棕榈酰化总体的平均水平为特殊调低(图3L)。
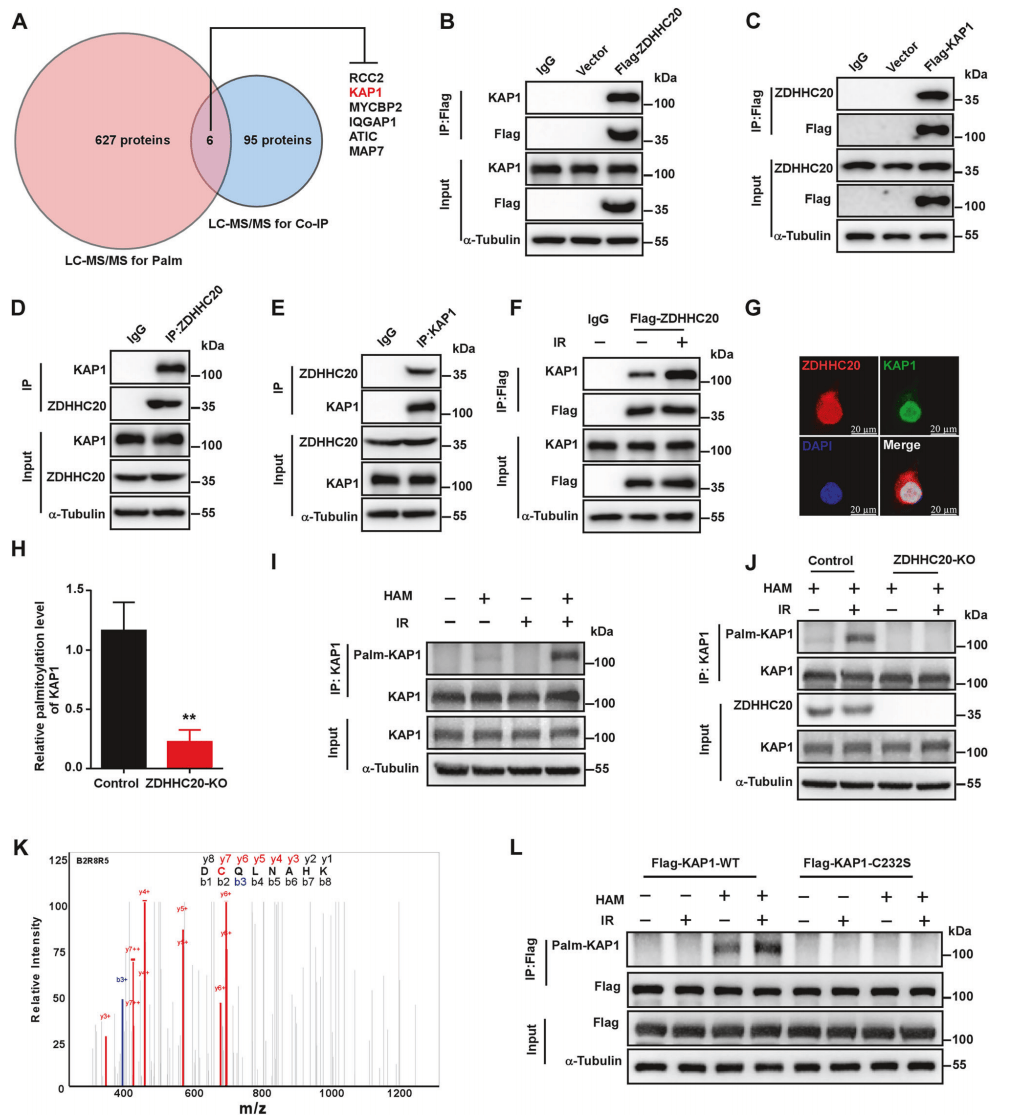
图3 ZDHHC20使得KAP1的棕榈酰化
4、ZDHHC20对DDR中KAP1的用途至关关键性
立于原先探索但是,估测棕榈酰化应该会导致磷硝化作用KAP1与刺绣剂质的紧密联系。受损神经元分级a溶合实验操作证明书,ZDHHC20敲除和C232S点变动受损神经元中的p-KAP1在刺绣剂质上的品牌定位减掉(图4A-4B)。为了能进1步断定导致KAP1与刺绣剂质的紧密联系,用ChIP-qPCR显示,C232S点变动受损神经元中KAP1在靶DNA启动的子的丰度相关系数减掉(图4C-4D)。敲除和点变动都相关系数可以抑制IR促进的刺绣剂质松散标记物Sat2和α-sat的表达爱(图4E-4H),刺绣剂质可及性降底(图4I-4J)。ATAC-seq定性分析发现,DDR的时候C232S点变动受损神经元的对外开放刺绣剂质地域相关系数减掉(图4K)。由此而知发现,ZDHHC20介导的KAP2棕榈酰化对其刺绣剂质再塑作用至关得尤为重要 凡此种种,ZDHHC20敲除上皮细胞中DNA影响修补核蛋白BRCA1和53BP1向DNA影响位点的募集强势以极大减少(图4L-4M),在染料质上的精确定位以极大减少(图4N)。以此表明,ZDHHC20这对KAP1在DNA影响想法(DDR)中的影响不是可或缺的。
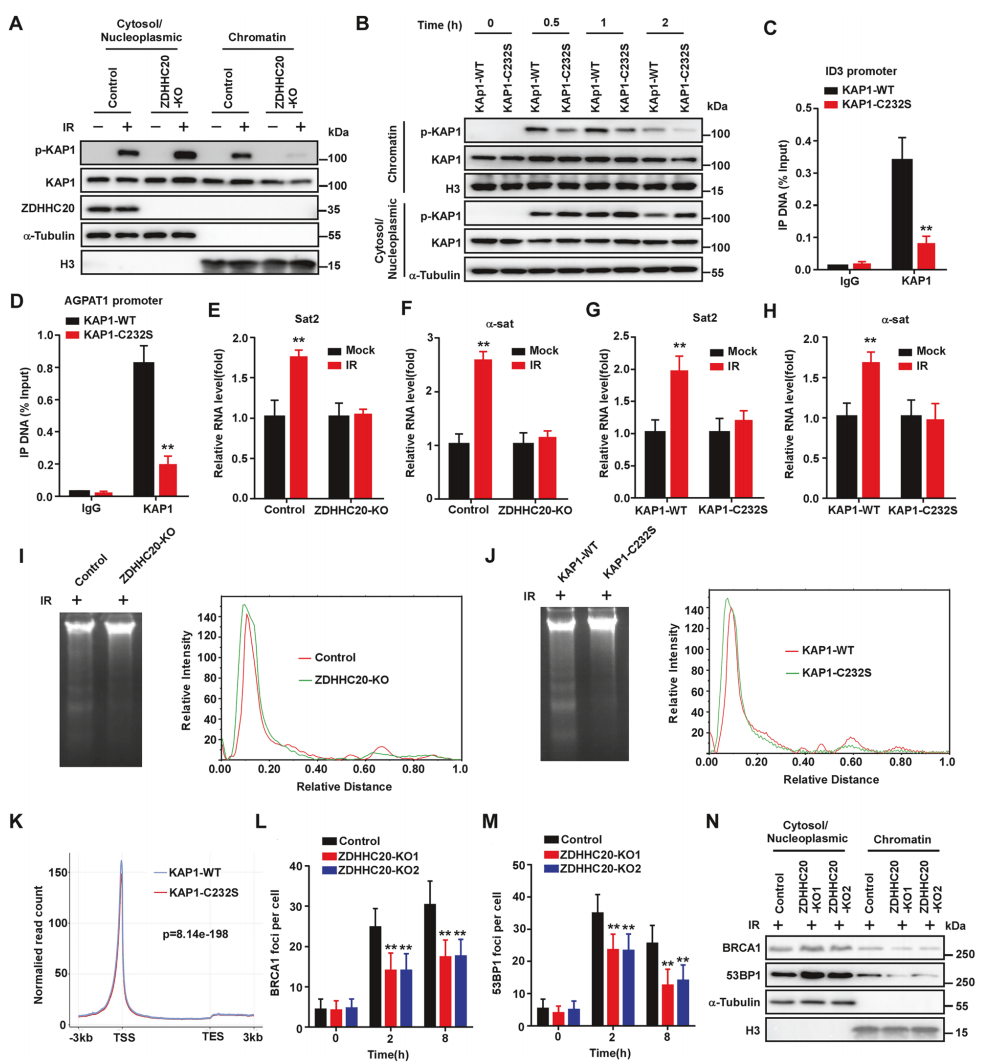
图4 ZDHHC20的短缺暗削了KAP1在DDR中的调节目的
5、ZDHHC20介导的KAP1 C232位的棕榈酰化是DNA磨损维修所须得的
相信较合适血内部,C232S点基因基因变异性血内部的DNA神经损伤修补工具技能有效降低(图5A-5E)。同时敲除ZDHHC20则可解决几组血内部在DNA修补工具技能上的差异化(图5F-5H)。不但, C232S点基因基因变异性血内部表现形式出较高的普及灵敏性(图5I)。裸鼠异种减缓建模方法提示 ,C232S点基因基因变异性的癌症萌发转速有效减慢,癌症含量明星避免(图5J-5L)。
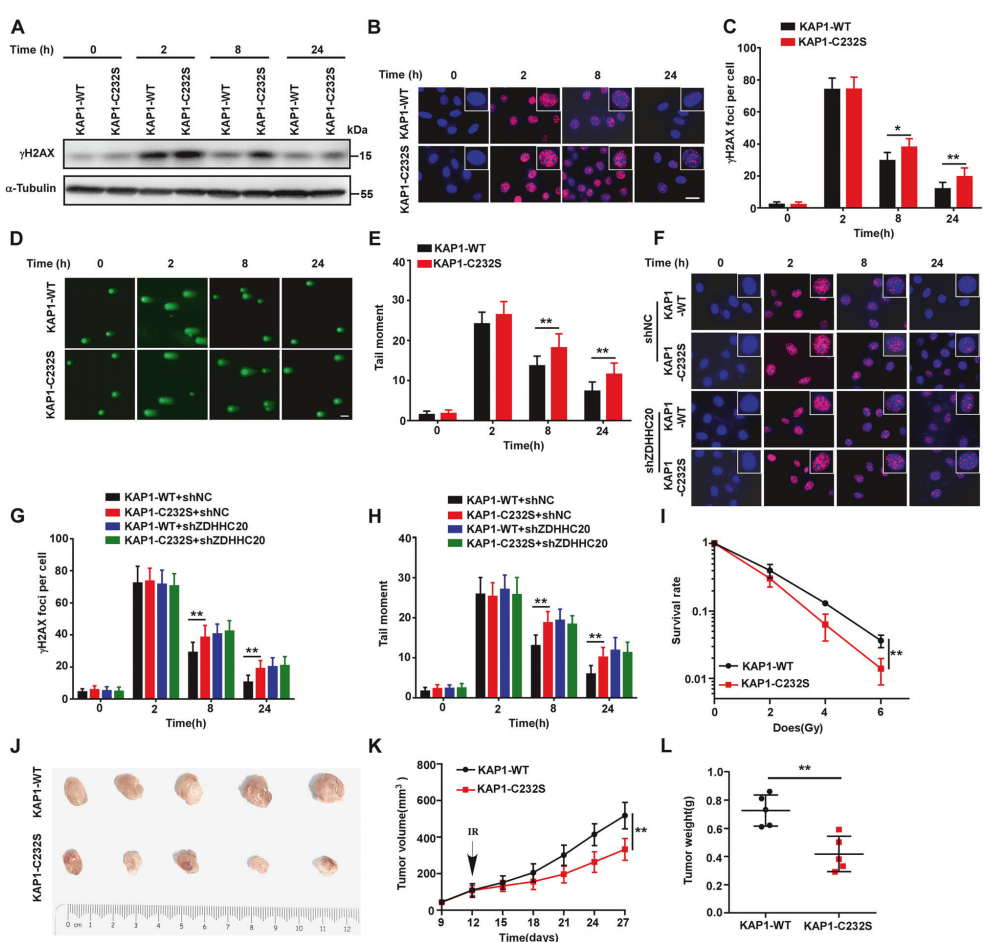
图5 KAP1 C232S导致癌肿人体细胞的DNA挫裂伤复原通病
6、ZDHHC20介导的KAP1棕榈酰化依赖关系于ATM
有科研说明信ZDHHC20是激酶ATM的磷酸性反应底物,且339位的丝氨酸将会是被ATM磷酸性反应的位点,应该进几步研究性学习ATM对ZDHHC20介导的棕榈酰化的宏观调控效应。一开始,使用Co-IP说明信ZDHHC20可与ATM根据(图6A-6C),磷酸性反应特异形抵抗能力检查说明信ZDHHC20存在的磷酸性反应,且IR正确处理后,磷酸性反应横向不错提升(图6D)。 点突变率ZDHHC20 S339A,察觉其磷硝化作用技术取得大大下降(图6E),且可可缓和作用其与KAP1的互作(图6K),下降KAP1的棕榈酰化(图6M)。敲低ATM或凭借Ku55933可可缓和作用ATM生物,都能取得可可缓和作用ZDHHC20的磷硝化作用(图6F-6G),并下降其与KAP1的互作(图6I-J),可可缓和作用KAP1的棕榈酰化(图6L),p-KAP1与上色质的组合取得下降(图6N)。ATM可特喜欢的人地鉴别ZDHHC20的SQ基序,该基序在各个鱼类中具有着更新换代固执性(图6H)。就此证明,DDR进程中ZDHHC20介导的KAP1棕榈酰化依赖感于ATM。
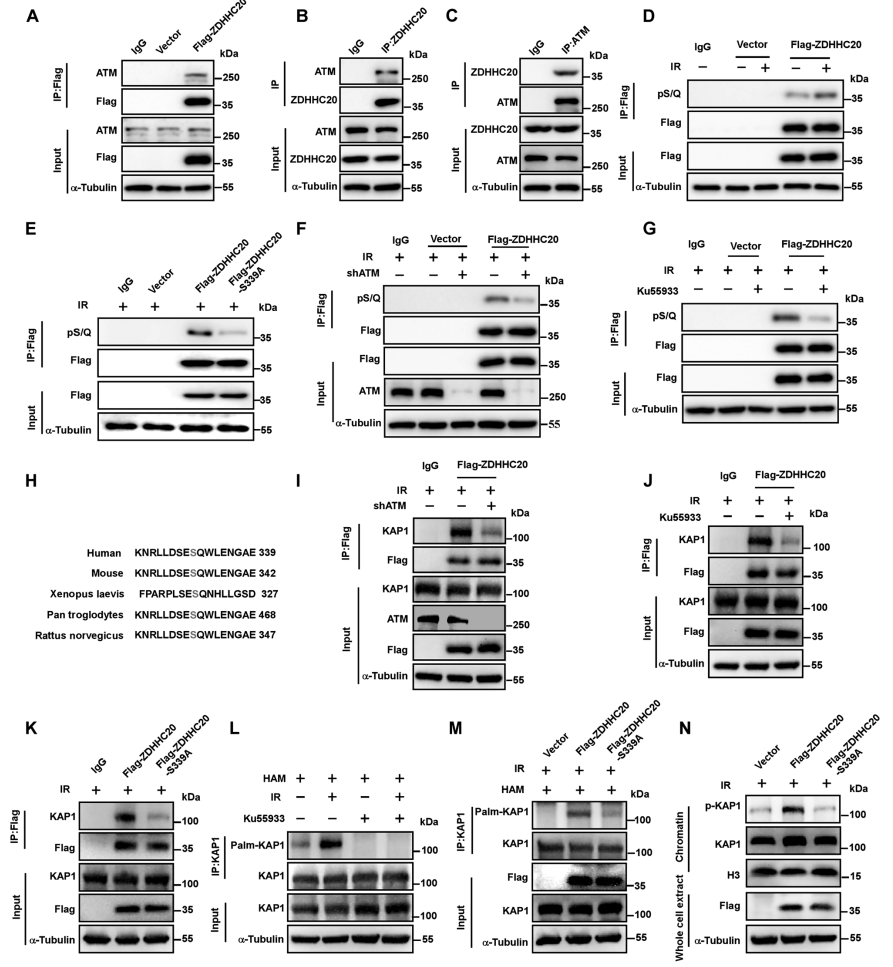
图6 ZDHHC20介导的KAP1棕榈酰化依耐于ATM
7、ZDHHC20在S339位点的磷碱化是DNA拉伤修复能力所一定的
要进三步根本ZDHHC20的 S339位点的磷碱化在DDR中的的功效,将连有flag的WT和点甲基化S339A ZDHHC20回补到ZDHHC20敲除的HeLa神经元中(图7A),出现点甲基化神经元的DNA拉伤修整的能力不错消减(图7B-7F)。将点甲基化S339A ZDHHC20回补到U2OS的两类神经元系,出现点甲基化神经元的非同源最末端联接(NHEJ)和同源资产重组(HR)的修整特异性均消减(图7G-7H)。还有就是,点甲基化神经元对放射性的神经敏理智增长(图7I)。以此表达,S339位点的ZDHHC20磷碱化在DDR中起着重点的功效。
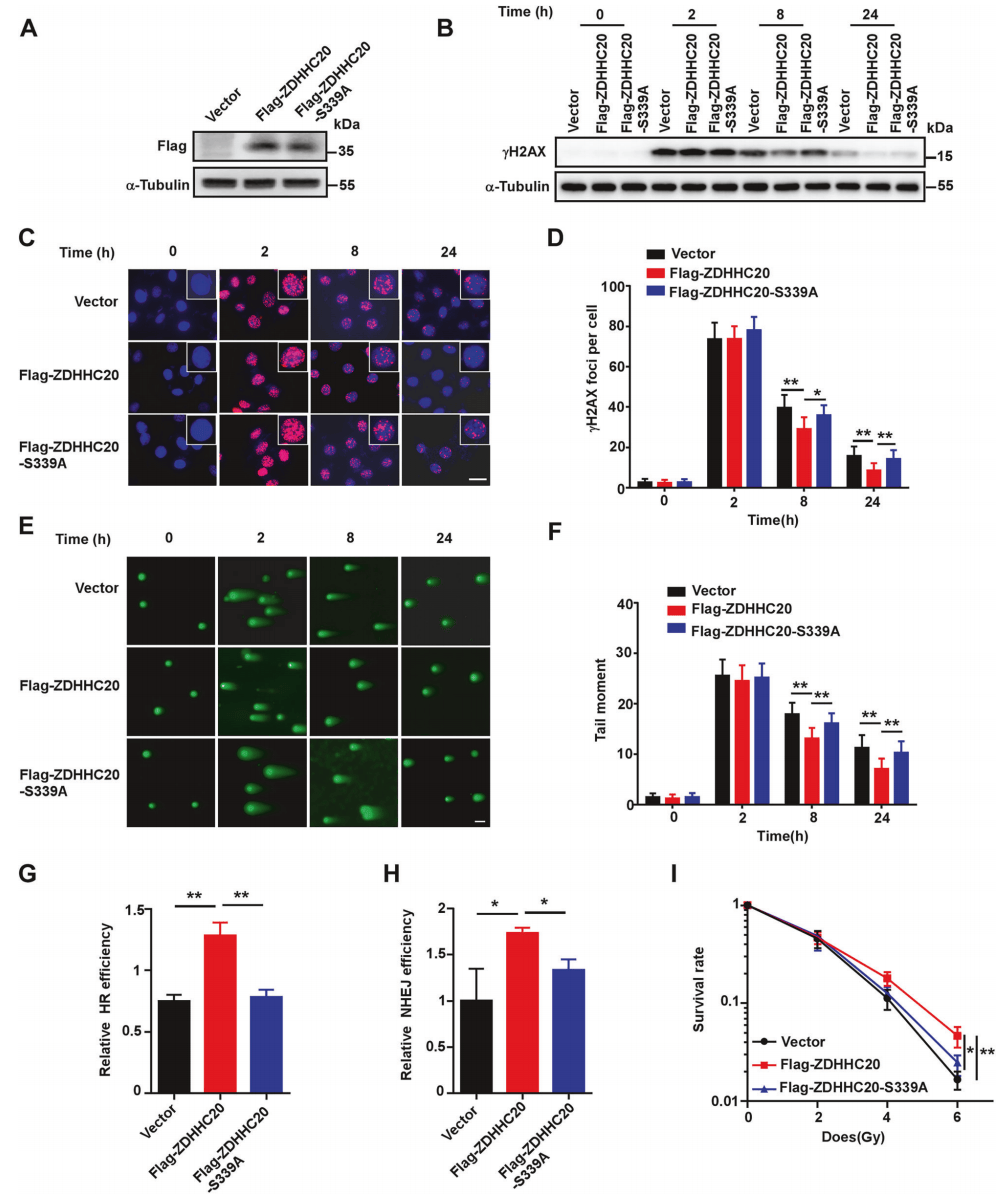
图7 ZDHHC20 S339A基因突变治理和改善DNA直接损伤修整并加强恶性肿瘤上皮细胞的射线皮肤敏各样
论文工作小结
本分析能够 癌细胞實驗、基因遗传敲除小鼠及异种试管移植瘤整治,紧密结合实际棕榈酰化表达蛋清质组学等方法印证,ZDHHC20 是控制 DNA 伤到回话的管理处棕榈酰基变动酶。就中下游系统来说 ,KAP1是ZDHHC20的控制底物,在其 C232 位点实施棕榈酰化表达,并提供磷硝化作用 KAP1 与复染质的紧密结合实际。上下游控制信息与探讨察觉,DNA伤到诱惑ATM激酶在ZDHHC20的S339位点发生的磷硝化作用表达,该表达能提供 KAP1 的棕榈酰化情况(图8)。
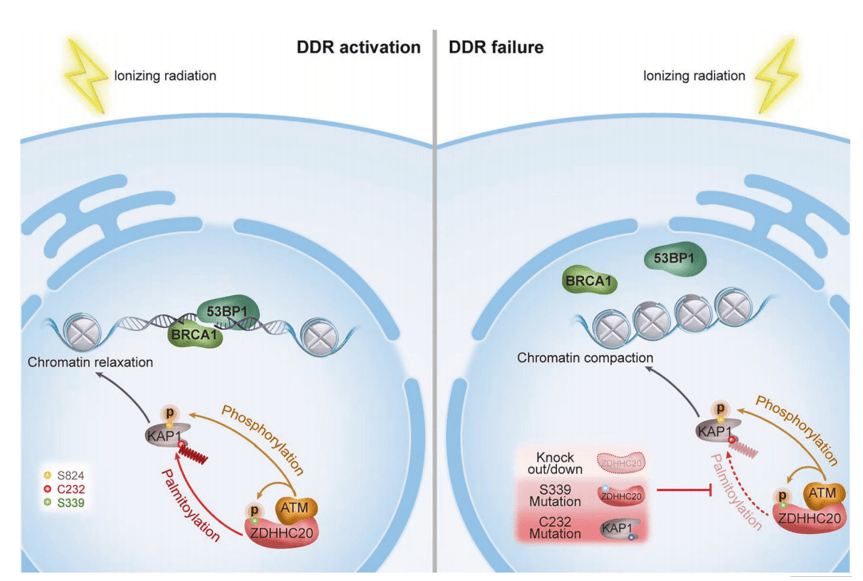
图8 能力逻辑图
拜谱个人心得体会
棕榈酰化是主要的脂质化突显行式,通常情况发生在半胱氨酸残基上。棕榈酰化装饰最大要的功用是激发可车辆通行核脂肪酸与膜的亲和性,所以调节作用核脂肪酸质的wifi定位与功用。
拜谱看作内地专业的多个学打造服务单位,可打造染色体组、转录组、球蛋白组、全文翻译后遮盖组、分解代谢组等多个学的服务。环绕半胱氨酸硫化还原系统呈现,拜谱生物制品可给出產品全方面、技木网络体系早熟的氧化物重现突显系列拜谱生物產品,还包括棕榈酰化、亚硝基化、谷胱甘肽化、硫巯基化、次磺硝化作用、total氧化物备份、分散巯基,转向一类型句子收录,沉淀了大量的产品新技术,喜爱大伙咨讯,调用专业棕榈酰化论述方案设计与新技术内容!
参考选取资料 Liu Z, Wang H, Han Y, Chen Y, Wang Y, Zhang S, Mo Y, Wang C, Xiao M, Xu B. ZDHHC20-mediated S-palmitoylation of KAP1/TRIM28 promotes DNA damage repair. Oncogene. 2025 Dec;44(46):4533-4548. doi: 10.1038/s41388-025-03604-9. Epub 2025 Oct 18.


 大家关注媒体号


 关注新闻点点书


